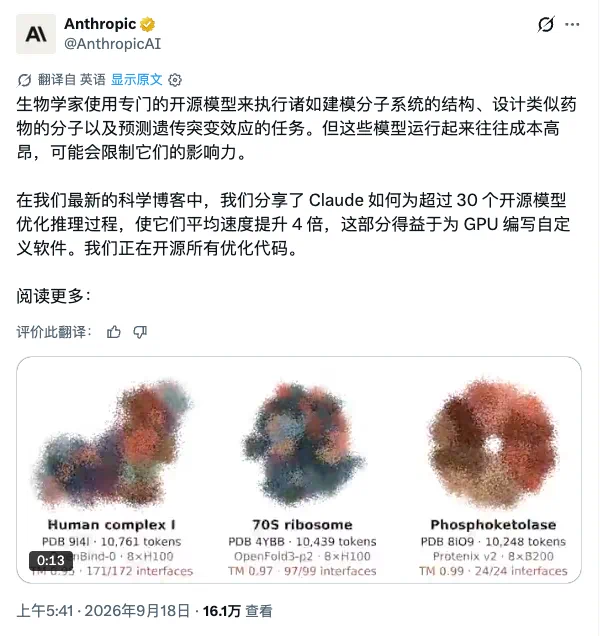
Claude optimizes 30+ biomolecular models, ~4x speedup; ScienceIDE open-sourced
Anthropic reported that Claude optimized over 30 open-source biomolecular models in under four weeks, achieving an average speedup of about 4x with minor numerical precision changes and nearly 2x with identical outputs, using custom GPU kernels such as FlashPairformer. The code was open-sourced. Separately, AItonomy Foundation released ScienceIDE, an open-source infrastructure that converts scientific codebases into agent-learnable environments, sponsored by PhAI Labs and Alibaba Qwen.
Coverage timeline
机器之心机器之心
就在刚刚,Anthropic 发布了一项引发关注的研究:在不到四周时间里,Claude 优化了 30 多个开源生物分子模型。 其中包括 AlphaFold3、Boltz-2、Chai-1、ESMFold2、RFdiffusion 等已经广泛使用的科学模型。 结果显示,在允许少量数值精度变化的情况下,任务平均加速约 4 倍;在要求输出完全一致时,平均加速接近 2 倍。相关代码也同步开源。 更值得关注的是完成这项工作的方式。 代码优化主要由 Claude 自己完成,背后监督它的是两名 Anthropic 技术人员。他们理解生物建模,但并不具备传统意义上的推理优化或 GPU kernel 工程背景。 这件事的意义不难理解。科学家每天使用的计算工具变快、变省,同样的时间和预算就能支撑更多数字实验。让 AI 加速已有的科学软件,是加速科学研究最直接的一条路径。 不过,这份报告回答了 "AI 能不能做到",却留下了另一个问题: AI 写出的科学代码,距离充分发挥硬件性能,还有多远? 几乎在同一时间,一个开源项目试图回答 Claude 留下的问题:如果 AI 能优化科学代码,如何让这种能力被持续学习、复用,并迁移到更多科研领域? 9 月 17 日,AItonomy Foundation 发布了它的第一个开源项目 ScienceIDE,赞助方为 PhAI Labs 与阿里 Qwen。这是一套把世界上的科学代码库转化为可执行、可验证学习环境的基础设施。 技术报告:ScienceIDE: Turning World’s Scientific Codebase into Agent Learnable Environments arXiv链接:https://arxiv.org/abs/2609.19134 开源代码:https://github.com/aitofound/ScienceIDE 模型:https://huggingface.co/collections/AItonomy/scienceide-model-series 项目页:https://aitonomy.org/projects/scienceide 图 1:ScienceIDE 把科学工作与智能体学习连接起来。下图左下为环境与任务分布,右下为 ScienceIDE-Hard 评测结果。 一段跑得通、却慢了三倍的代
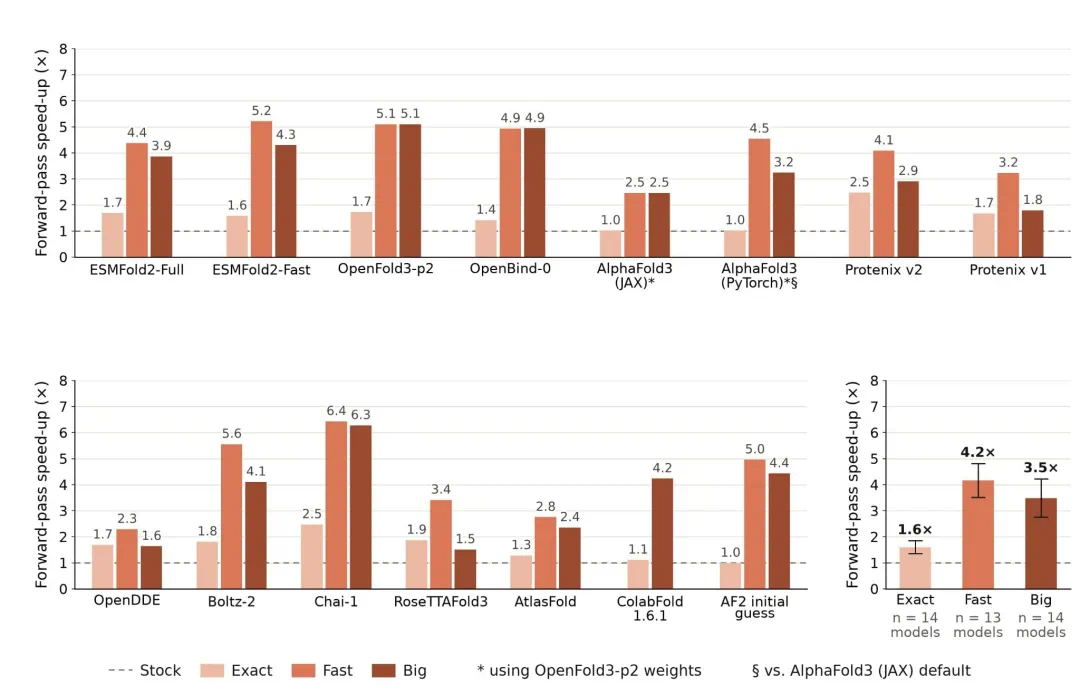
编辑丨& 9 月 17 日,Anthropic 公布了一项新的生物计算工作。过去人们更容易想到让 AI 生成蛋白质、预测结构或者寻找药物,而这一次,Claude 所做的事情更靠近科研基础设施:直接优化科学家正在使用的生物分子模型。 Anthropic 表示,Claude 在不到 4 周内优化了 30 多个开源生物模型,覆盖蛋白质结构预测、蛋白质设计、基因组学和蛋白质语言模型等任务。优化后的模型平均可以提速约 4 倍,在保持完全相同输出的情况下也能达到约 1.6 倍的加速,同时还降低了内存消耗。 除开蛋白质设计,这样的模型也被分子生物学家广泛使用,包括药物发现与开发。这类优化虽看上去不如直接发现一种新药来的更直观,但却决定了许多生物计算研究到底能不能跑得动。 优化结构模型推理 现代结构预测模型,例如 AlphaFold 3、OpenFold 3 和 Boltz-2,都需要处理分子中不同原子、氨基酸和核苷酸之间的几何关系。其中 Pairformer 架构里的 triangle attention 和 triangle multiplication 是计算量非常大的两个环节。 原因在于,这些操作涉及三个 token 之间的关系。输入规模翻倍时,计算和内存需求大约会变成原来的 8 倍;规模扩大到 3 倍,则会上升到 27 倍。对于大型蛋白质复合物来说,这种增长很快就会成为实际运行的障碍。 Anthropic 让 Claude 编写了一套专门的 GPU kernel,命名为 FlashPairformer,用来加速这两个环节。测试显示,相比目前的领域标准实现,triangle attention 平均可以获得约 2.7 至 2.9 倍加速,triangle multiplication 则可以达到约 1.7 至 3.2 倍,具体取决于模型配置。 图 1:Claude 的优化加速了十多个生物分子结构预测模型。 在此基础上,Claude 又进一步针对不同模型做了更具体的修改,比如缓存重复计算的结果,或者把实际上不会发生变化的计算分支直接简化掉。 最终,这些优化组合起来,让一批结构预测模型平均提速约 4 倍,而且研究团队确认,在下游结构预测任务中,这些加速版本并没有影响模型表现。 生物系统分子建模 除开加快蛋白质结构预测与设计模型速度外,Claude 又把这些经过优化的生物模型用于